|
 |
| PH Gündem Yıl: 2026 Sayı: 1 |
|
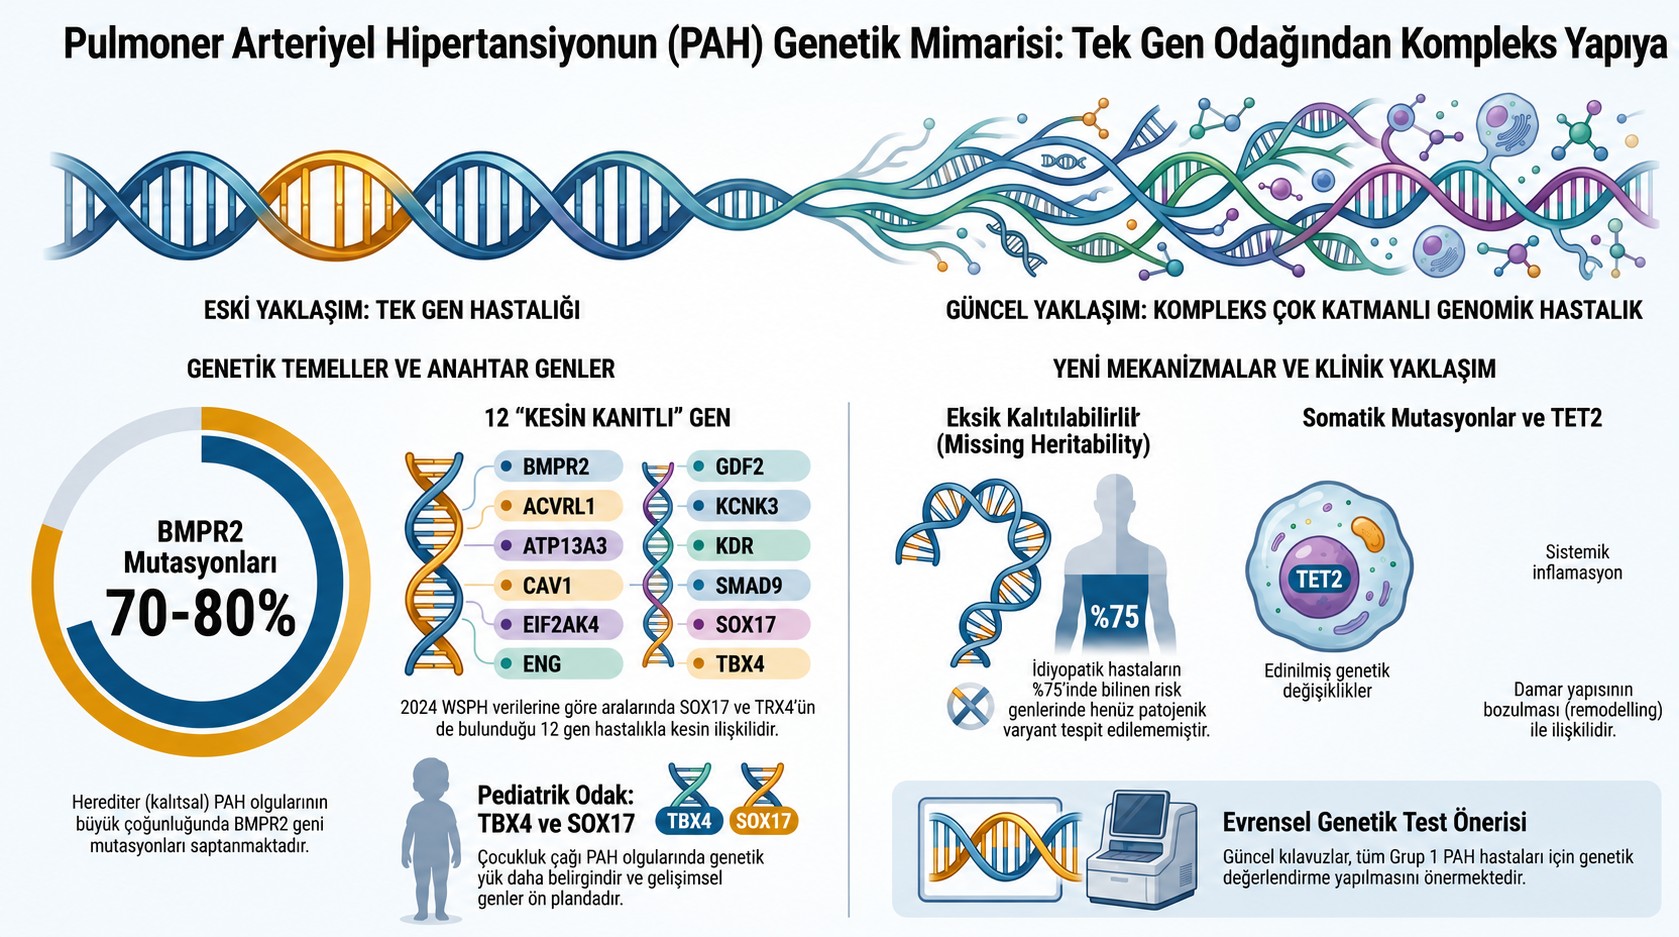
Dr. İnanç Artaç PAH’ta Genetik, Epigenetik ve Biyobelirteçler: Klasik Genlerin Ötesinde Yeni Ufuklar Hazırlayan: Dr. İnanç Artaç Pulmoner arteriyel hipertansiyon (PAH), geçmişte büyük ölçüde tek gen hastalığı olarak değerlendirilirken, günümüzde çok katmanlı ve karmaşık bir genetik mimariye sahip olduğu anlaşılmıştır. 2000’li yılların başında BMPR2 geninin keşfiyle başlayan süreç; yeni nadir varyantların, yaygın genetik polimorfizmlerin, somatik mutasyonların ve epigenetik mekanizmaların tanımlanmasıyla önemli ölçüde genişlemiştir. Bu gelişmeler, PAH’ın yalnızca Mendeliyen kalıtımla açıklanamayacağını; genetik yatkınlık, epigenetik düzenleyiciler ve çevresel faktörlerin etkileşimi sonucunda ortaya çıkan kompleks bir hastalık olduğunu göstermektedir. PAH genetiğinin merkezinde Transforming Growth Factor-ß (TGF-ß) ve Bone Morphogenetic Protein (BMP) sinyal yolağı yer almaktadır. BMPR2, ACVRL1, ENG ve SMAD9 gibi genler bu yolakta kritik görevler üstlenirken, özellikle BMPR2 mutasyonları herediter PAH olgularının yaklaşık %70–80’inde saptanmaktadır. Bununla birlikte, BMPR2 mutasyonu taşıyan bireylerin yalnızca yaklaşık %20–30’unda hastalık gelişmesi, düşük penetransın önemini ve ek genetik, epigenetik veya çevresel belirleyicilerin hastalık gelişimindeki rolünü ortaya koymaktadır. Öte yandan, idiyopatik PAH hastalarının yaklaşık %75’inde bilinen risk genlerinde patojenik varyant saptanamaması, “eksik kalıtılabilirlik” (missing heritability) kavramını gündeme getirmiştir. Bu durum; henüz tanımlanmamış nadir varyantlar, non-kodlayıcı genomik bölgelerdeki değişiklikler, yapısal varyasyonlar, somatik mutasyonlar, epigenetik mekanizmalar ve poligenik etkiler ile açıklanmaya çalışılmaktadır. 2023 ClinGen değerlendirmeleri ve 2024 Dünya Pulmoner Hipertansiyon Sempozyumu (WSPH) verilerine göre BMPR2, ACVRL1, ATP13A3, CAV1, EIF2AK4, ENG, GDF2, KCNK3, KDR, SMAD9, SOX17 ve TBX4 olmak üzere toplam 12 gen, PAH ile ilişkisi açısından “kesin kanıtlı” genler olarak kabul edilmektedir. Buna ek olarak TET2, ABCC8 ve GGCX genleri orta düzeyde kanıta sahip aday genler arasında yer almaktadır. Son yıllarda tanımlanan genler arasında özellikle SOX17 ve TBX4 dikkat çekmektedir. SOX17, pulmoner endotelyal bütünlüğün sürdürülmesinde kritik rol oynayan bir transkripsiyon faktörü olup hem nadir kodlayıcı mutasyonlar hem de enhancer bölgesindeki yaygın varyantlar aracılığıyla PAH gelişimine katkıda bulunmaktadır. TBX4 ise akciğer ve pulmoner vasküler sistem gelişiminde önemli işlevlere sahip olup özellikle pediatrik ve sendromik PAH olgularında öne çıkmaktadır. Nitekim çocukluk çağı PAH’ında genetik yük erişkin hastalara kıyasla daha belirgindir ve TBX4 ile SOX17 gibi genlerin katkısı daha sık gösterilmektedir. Genom çapında ilişkilendirme çalışmaları (GWAS), PAH patobiyolojisinin yalnızca nadir yüksek etkili varyantlarla açıklanamayacağını, yaygın genetik varyantların da hastalık gelişiminde önemli rol oynadığını ortaya koymuştur. Özellikle SOX17 enhancer bölgesindeki varyantların hastalık riskini artırdığı, HLA-DPB1 bölgesindeki varyantların ise sağkalım üzerinde bağımsız etkiler gösterdiği bildirilmiştir. Bu bulgular inflamasyon ve adaptif immün yanıtın PAH patogenezindeki önemini desteklerken, hastalığın çok sayıda düşük etkili genetik varyantın birlikte katkıda bulunduğu poligenik bir yapı sergilediğini göstermektedir. Gelecekte poligenik risk skorlarının bireysel risk değerlendirmesinde ve erken tanıda kullanılabileceği öngörülmektedir. PAH genetiğine ilişkin anlayış son yıllarda edinilmiş genetik değişikliklerin tanımlanmasıyla daha da genişlemiştir. Özellikle TET2 ve DNMT3A genlerinde görülen klonal hematopoez ile ilişkili somatik mutasyonlar, sistemik inflamasyon, artmış IL-6 düzeyleri ve pulmoner vasküler yeniden şekillenme ile ilişkilendirilmiştir. Böylece PAH’ın genetik temeli, yalnızca kalıtsal varyantlarla sınırlı olmayan, somatik genomik değişiklikleri de kapsayan daha geniş bir biyolojik çerçevede değerlendirilmeye başlanmıştır. Kalıtsal ve somatik genetik değişikliklerin yanı sıra, DNA dizisini değiştirmeksizin gen ekspresyonunu düzenleyen epigenetik mekanizmalar da PAH patobiyolojisinin temel belirleyicileri arasında yer almaktadır. DNA metilasyonu, histon modifikasyonları ve kodlamayan RNA’lar (mikroRNA’lar ve uzun kodlamayan RNA’lar), endotelyal disfonksiyon, inflamasyon, vasküler düz kas hücre proliferasyonu ve pulmoner vasküler yeniden şekillenmenin düzenlenmesinde önemli rol oynamaktadır. Özellikle DNA metiltransferazlar (DNMT), histon asetiltransferazlar (HAT) ve histon deasetilazlar (HDAC) aracılığıyla gerçekleşen kromatin yeniden düzenlenmesi; BMP sinyal yolağı, endotelyal nitrik oksit sentaz (eNOS) ekspresyonu ve inflamatuvar yolaklar üzerinde etkili olmaktadır. Ayrıca miR-21, miR-204, miR-130/301 ailesi, miR-210, miR-424 ve MALAT1 gibi kodlamayan RNA’ların vasküler proliferasyon ve anjiyogenezde rol oynadığı gösterilmiş olup, bu mekanizmalar genetik yatkınlık ile çevresel maruziyetler arasında biyolojik bir köprü oluşturmaktadır. Moleküler biyolojideki gelişmeler, PAH’da biyobelirteç kavramını da önemli ölçüde genişletmiştir. Klinik uygulamada NT-proBNP, sağ ventrikül yüklenmesini ve prognozu yansıtan en güçlü biyobelirteçlerden biri olmayı sürdürmektedir. Bunun yanında endostatin, GDF-15, angiopoietin-2, galectin-3 ve osteopontin gibi dolaşımdaki biyobelirteçlerin pulmoner vasküler yeniden şekillenme, sağ ventrikül disfonksiyonu ve mortalite ile ilişkili olduğu gösterilmiştir. Son yıllarda özellikle endostatin düzeylerinin yüksek riskli PAH hastalarında kötü prognoz ile ilişkili olduğu bildirilmiştir. Bunun yanı sıra anti-endotelin reseptör tip A (ETAR) ve anti-anjiyotensin II tip 1 reseptör (AT1R) otoantikorları, özellikle bağ dokusu hastalığı ilişkili PAH’da vasküler inflamasyon ve hastalık progresyonu ile ilişkili yeni immünolojik biyobelirteçler olarak dikkat çekmektedir. Dolaşımdaki mikroRNA’lar, uzun kodlamayan RNA’lar ve DNA metilasyon profilleri ise tanı, risk sınıflandırması ve tedavi yanıtının öngörülmesinde umut vadeden epigenetik biyobelirteçler olarak değerlendirilmektedir. Bununla birlikte, bu biyobelirteçlerin büyük çoğunluğu henüz araştırma aşamasında olup rutin klinik uygulamaya girebilmeleri için prospektif doğrulama çalışmalarına ihtiyaç vardır. Klinik açıdan değerlendirildiğinde, güncel uluslararası kılavuzlar erişkin ve pediatrik tüm Grup 1 PAH hastalarında genetik değerlendirme yapılmasını önermektedir. Genetik test sonuçları; hastalığın başlangıç yaşı, klinik şiddeti, prognozu ve aile taraması açısından önemli bilgiler sağlayabilmektedir. Ayrıca genotip bilgisinin gelecekte bireyselleştirilmiş tedavi yaklaşımlarının geliştirilmesinde önemli bir rol üstlenmesi beklenmektedir. Nitekim BMP sinyal yolunun daha iyi anlaşılması, aktivin/BMP dengesini hedefleyen sotatercept gibi hastalık modifiye edici tedavilerin geliştirilmesine zemin hazırlamış ve moleküler mekanizmaların doğrudan tedaviye dönüştürülebileceğini göstermiştir. Sonuç olarak PAH; nadir ve yaygın genetik varyantlar, somatik mutasyonlar, epigenetik düzenleyiciler ve çevresel faktörlerin etkileşimi sonucunda ortaya çıkan kompleks bir genomik hastalık olarak değerlendirilmelidir. Hastalığın genetik temelinin daha iyi anlaşılması, risk sınıflandırmasının geliştirilmesine, yeni tedavi hedeflerinin belirlenmesine ve hassas tıp uygulamalarının gelişimine önemli katkılar sağlayacaktır. Yakın gelecekte genomik, epigenomik, transkriptomik, proteomik ve metabolomik verilerin bütünleşik olarak değerlendirildiği çoklu-omik yaklaşımlar sayesinde PAH’ın moleküler alt tiplerinin daha doğru tanımlanması, yeni biyobelirteçlerin klinik kullanıma kazandırılması ve bireyselleştirilmiş tedavi stratejilerinin geliştirilmesi mümkün olacaktır.
*Görselin hazırlanmasında yapay zeka destekli görselleştirme araçlarından yararlanılmış; bilimsel içerik, kavramsal tasarım ve nihai doğrulama yazar tarafından gerçekleştirilmiştir.
|

| 2026 © Bu sitenin tüm haklary Türk Kardiyoloji Derneğine aittir. |